ليش ملف VCF للجينوم الكامل مكتوب فيه chr1 بدل 1؟ وهل هذا يفرق؟
chr1 و1 طريقتين لتسمية نفس الكروموسوم. البادئة ما تغيّر شيء في بياناتك ولا في نسخة الجينوم، لكنها ممكن تخلي بعض الأدوات تتجاهل الملف أو ترفضه.
ملف VCF للجينوم الكامل حقك مكتوب فيه chr1 لأن المختبر أو الـ pipeline اللي سوّاه استخدم جينوم مرجعي كروموسوماته مسمّاة ببادئة «chr». مراجع ثانية تسمّي نفس الكروموسوم 1. هو نفس الحمض النووي بس باسم مختلف، ما يغيّر بياناتك، وما يقول لك أي نسخة (build) من الجينوم يستخدمها الملف. يفرق بس لما تكون الأداة متوقعة طريقة وتجيها الثانية.
طريقتين لتسمية نفس الكروموسومات
ملف VCF ملف نصي. كل سطر متغيّر (variant) يبدأ باسم الكروموسوم في العمود الأول، وهذا الاسم مجرد نص. ما فيه شيء في الصيغة يجبر أحد يكتبه بطريقة معيّنة، فطلعت عدة طرق جنب بعض.
طريقة UCSC (المستخدمة في ملفات hg19 وhg38 من UCSC) تكتب chr1 وchr2 وchrX. طريقة Ensembl وGRC تكتب 1 و2 وX. ملفات NCBI RefSeq غالبًا تستخدم أرقام accession بدالها، مثل NC_000001.10 للكروموسوم 1 على GRCh37 وNC_000001.11 على GRCh38. مختبرات التسلسل تختار المرجع اللي بُني عليه الـ pipeline حق المحاذاة (alignment)، والـ VCF يورث تسميته. التسمية تتبع مصدر المرجع، مو نسخة الجينوم.
هل يفرق؟ من ناحية البيولوجيا، لا. من ناحية البرامج، أحيانًا يفرق كثير، لأن البرنامج اللي يقارن chr1 بـ 1 يشوفهم كلمتين مختلفتين.
| الكروموسوم | طريقة UCSC | طريقة Ensembl / GRC | رقم NCBI RefSeq accession |
|---|---|---|---|
| الكروموسوم 1 | chr1 | 1 | NC_000001.10 (GRCh37) أو NC_000001.11 (GRCh38) |
| الكروموسوم X | chrX | X | NC_000023.10 (GRCh37) أو NC_000023.11 (GRCh38) |
| الكروموسوم Y | chrY | Y | NC_000024.9 (GRCh37) أو NC_000024.10 (GRCh38) |
| الميتوكوندري | chrM | MT | NC_012920.1 (rCRS) |
Scroll the table sideways for the rest →
التسمية تتبع مصدر المرجع (UCSC، أو Ensembl وGRC، أو NCBI RefSeq)، مو نسخة الجينوم. مثلًا GATK GRCh38 bundle يستخدم أسماء chr.
ليش الكروموسوم الميتوكوندري شكله مختلف
أغلب الكروموسومات الفرق بينها بس البادئة. جينوم الميتوكوندريا هو اللي يكسر القاعدة: اسمه chrM بطريقة UCSC وMT بطريقة Ensembl. لو شلت «chr» من chrM يطلع لك M، وكثير من أدوات Ensembl ما تتعرف عليه. يعني البحث والاستبدال البسيط يصلّح الكروموسومات من 1 إلى 22 وX وY، ويخلي أسطر الميتوكوندريا معلّقة بدون اسم تتعرف عليه الأداة.
وفيه مشكلة ثانية. في hg19، chrM تسلسل ميتوكوندري أقدم (NC_001807، 16,571 bp) يختلف شوي عن مرجع كامبردج المعدّل (rCRS، 16,569 bp) اللي يستخدمه MT في GRCh37. في hg38، chrM وMT في GRCh38 هم نفس تسلسل rCRS بطول 16,569 bp. عشان كذا أرقام مواقع متغيّرات الميتوكوندريا ممكن تختلف بين ملفات hg19 وGRCh37 حتى لو الكروموسومات النووية متطابقة. ملف chrM على hg19 هو الحالة الوحيدة اللي الاسم فيها يلمّح لتسلسل ميتوكوندري مختلف؛ تأكد من الطول 16571 مقابل 16569 في ترويسة ##contig.
كيف تعرف أي طريقة يستخدمها ملفك
ما تحتاج برنامج خاص. افتح الملف في محرر نصوص لو كان .vcf عادي، أو استخدم هذي الأوامر على .vcf.gz:
- شوف أول سطر بيانات:
zcat file.vcf.gz | grep -v '^#' | head -1 | cut -f1يطبع اسم الكروموسوم، مثلchr1أو1. - شوف الترويسة (header):
zcat file.vcf.gz | grep '##contig' | head -3يعرض أسطر مثل##contig=<ID=chr1,length=248956422>.
الأمر الثاني يعطيك شيء أفيد من البادئة. قيمة الطول هي اللي تحدد نسخة الجينوم، والبادئة ما تحددها.
لو طول الكروموسوم 1 هو 249,250,621، فالملف على نسخة GRCh37 أو hg19. لو 248,956,422، فهو GRCh38 أو hg38. ملف chr1 ممكن يكون أي وحدة من النسختين، ونفس الشيء ملف 1.
لو الترويسة ما فيها أسطر contig، استخدم طريقة يدوية بديلة. دوّر موقع rsID معروف على كل نسخة (dbSNP يعرض الثنتين)، ولقّ هذا الـ rsID في ملفك بالأمر zcat file.vcf.gz | grep -v '^#' | grep -m1 -w 'rsID'، وشوف موقع أي نسخة يطابق الموقع اللي في ملفك. هذي الطريقة تحتاج ملف فيه rsIDs.
وش يصير لما الأسماء ما تتطابق
الأدوات تتعامل مع عدم التطابق بثلاث طرق.
- تجاهل بصمت. استعلامات المناطق وخطوات الـ annotation تدوّر على
1في ملف مكتوب فيهchr1، ما تلقى شيء، وتقول صفر متغيّرات. التشغيل ينجح والنتيجة فاضية، وهذا أسوأ شيء لأنها تبان كأنها جواب. - رفض واضح. بعض الـ pipelines، ومنها GATK، توقف بخطأ عدم تطابق contig أول ما يختلف الـ VCF عن المرجع. هذا أرحم نوع فشل، لأنك تعرف على طول.
- قراءة ناقصة. الأداة اللي تشيل البادئة أو تضيفها بنفسها ممكن تتعامل مع الكروموسومات من 1 إلى 22 وتسقط
chrMأوMT، فتختفي نتائج الميتوكوندريا وكل شيء ثاني يبان سليم.
لو تحليل جينومك طلع فاضي بشكل غريب، التسمية من أول الأشياء اللي لازم تستبعدها.
أقدر أغيّر أسماء الكروموسومات وبس؟
إيه، وهذا آمن، لأن إعادة التسمية تغيّر اسم الأسطر بدون ما تلمس ولا genotype واحد. الطريقة النظيفة هي bcftools annotate --rename-chrs map.txt in.vcf.gz -Oz -o out.vcf.gz، وmap.txt فيه زوج واحد في كل سطر، الاسم القديم بعدين الجديد، مثلًا chr1 1 وchrM MT. هذا يعيد كتابة أسطر contig في الترويسة بعد. اكتب زوج الميتوكوندريا بشكل صريح، وحط X وY كمان. أسماء RefSeq accession تنعامل بنفس الطريقة، بأسطر مثل NC_000001.11 chr1.
ملاحظتين عمليتين. bcftools يحتاج ملف مضغوط بـ bgzip ومفهرس عشان استعلامات المناطق. بعد إعادة التسمية، الفهرس القديم ما عاد يطابق، فسوّ فهرسة جديدة بـ bcftools index -t out.vcf.gz عشان ما يطلع لك خطأ فهرس قديم.
الـ contigs الإضافية مثل chrUn_* و*_random و*_alt وتسلسلات decoy ما لها إعادة تسمية بسيطة 1:1. أي اسم مو موجود في map.txt يبقى زي ما هو، وهذا ممكن يعلّق الأدوات الصارمة، فشيّك وش باقي في الترويسة بعدها.
اللي ما تقدر تسويه إعادة التسمية هو إنها تنقلك من نسخة لنسخة. تحويل إحداثيات hg19 إلى إحداثيات hg38 اسمه liftover، وهي عملية ثانية تغيّر المواقع. تبديل البادئة لحاله يخلي كل موقع في مكانه بالضبط.
الغلطة الشائعة إنك تفترض إن chr يعني النسخة الأحدث. ما يعني كذا. ملفات hg19 كثيرة فيها البادئة، وملفات GRCh38 كثيرة فيها بعد: مجموعات تحليل GRCh38 مثل GATK hg38 bundle تستخدم البادئة chr مع إحداثيات GRCh38.
افحص الملف قبل ما ترفعه
الطريقة الموثوقة إنك تختبر الملف نفسه بدل ما تخمّن من أول سطر. أداة الفحص على healthosx.com/dna/check تشوف الملف وتقول لك هل أداة الـ DNA المجانية بتقدر تقراه. لو نجح، تقدر ترفعه؛ لو انرفض، صلّح الملف أول. هي مو أداة لتحديد نسخة الجينوم، فاستخدم طول الـ contig أو مقارنة الـ rsID اللي فوق لهذا الغرض.
هل أداة HealthOSX للـ DNA تقرا ملفات VCF اللي فيها بادئة chr؟ أداة الفحص هي الطريقة اللي تعرف فيها. لو رفضت ملفك، إعادة التسمية بـ bcftools زي ما شرحنا فوق آمنة.
فيه حد واحد يستاهل تعرفه: الملف اللي عمود ID فيه مجرد نقطة (مخرجات GATK أو Sentieon الخام) ما فيه rsIDs. هذي الملفات تقدر تنستخدم للأصول الجينية (ancestry)، بمطابقتها على إحداثيات GRCh37، فملف GRCh38 بدون rsIDs ممكن يحتاج liftover. افحصه أول. النتائج الصحية المرتبطة بمواقع محددة بالاسم تحتاج rsIDs وما بتظهر.
chr1 و1 نفس الكروموسوم باسمين، والاسم ما يقول لك شيء عن نسخة الجينوم. اقرا طول الـ contig عشان تعرفها.
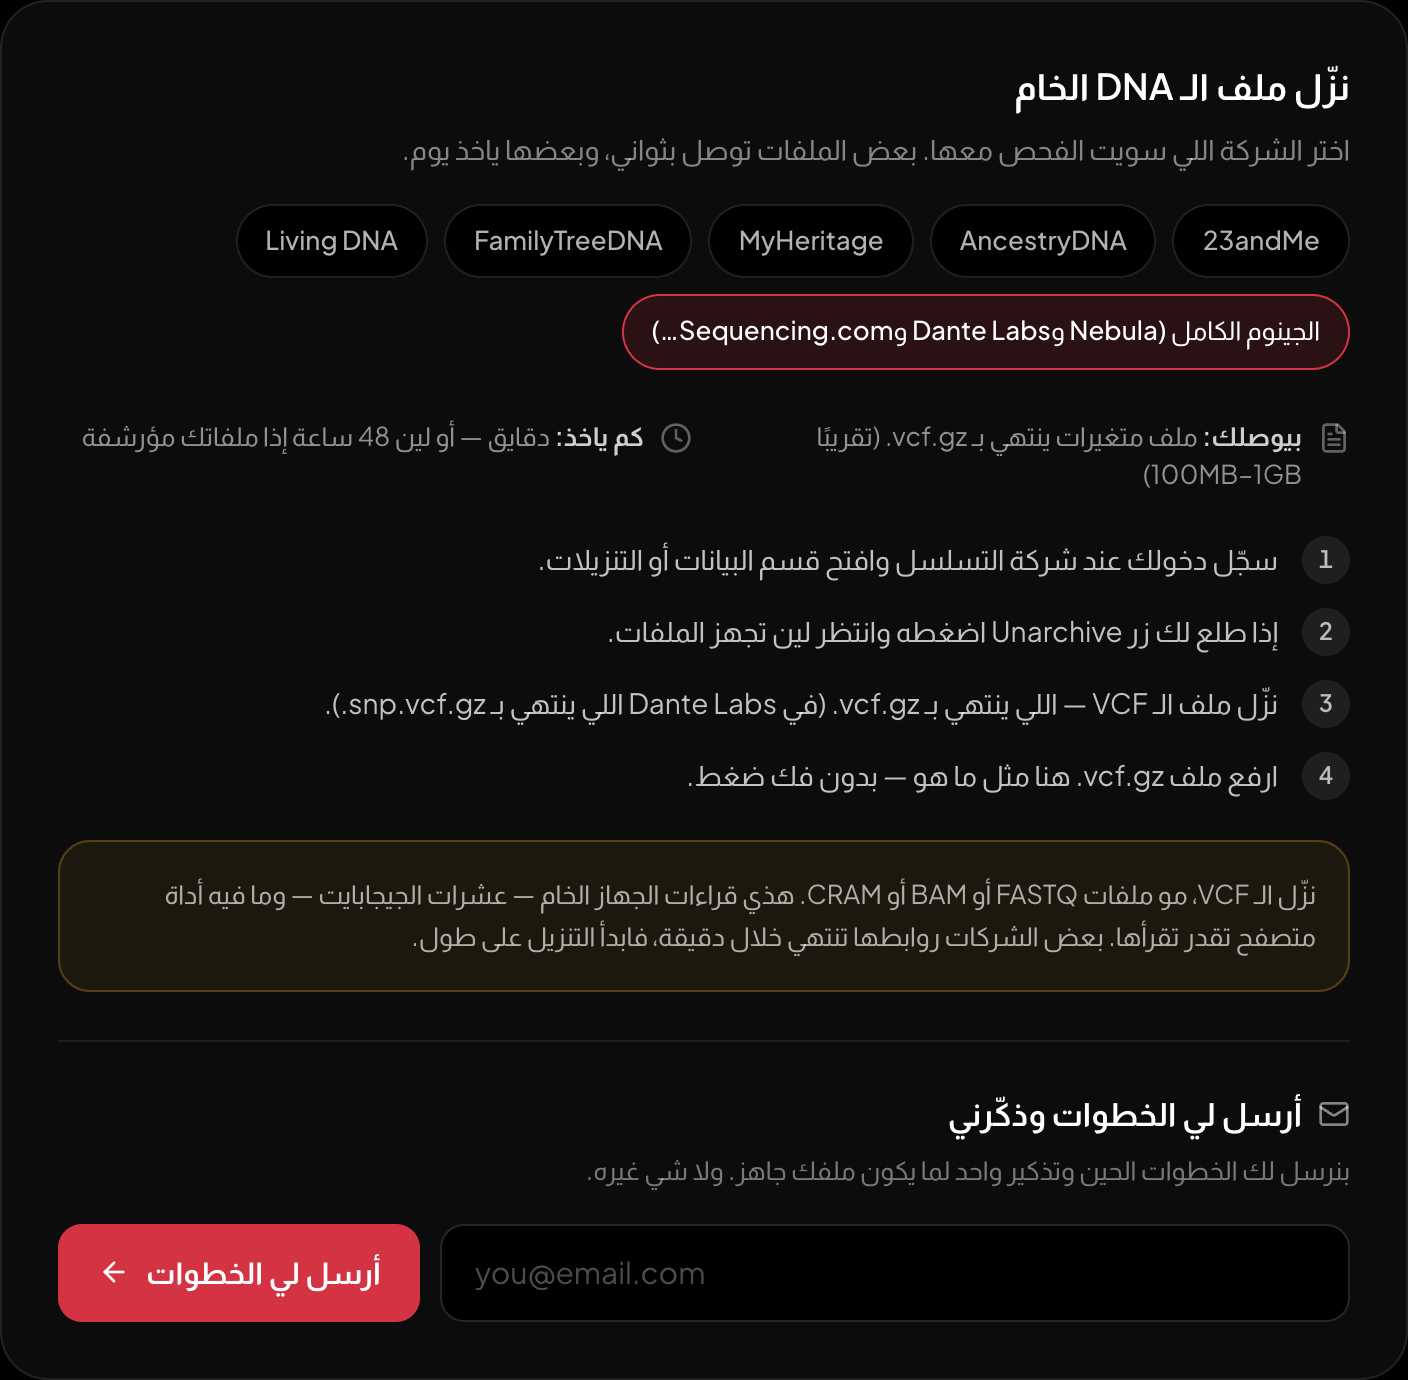
خطوات تنزيل ملف الجينوم الكامل داخل الصفحة نفسها.
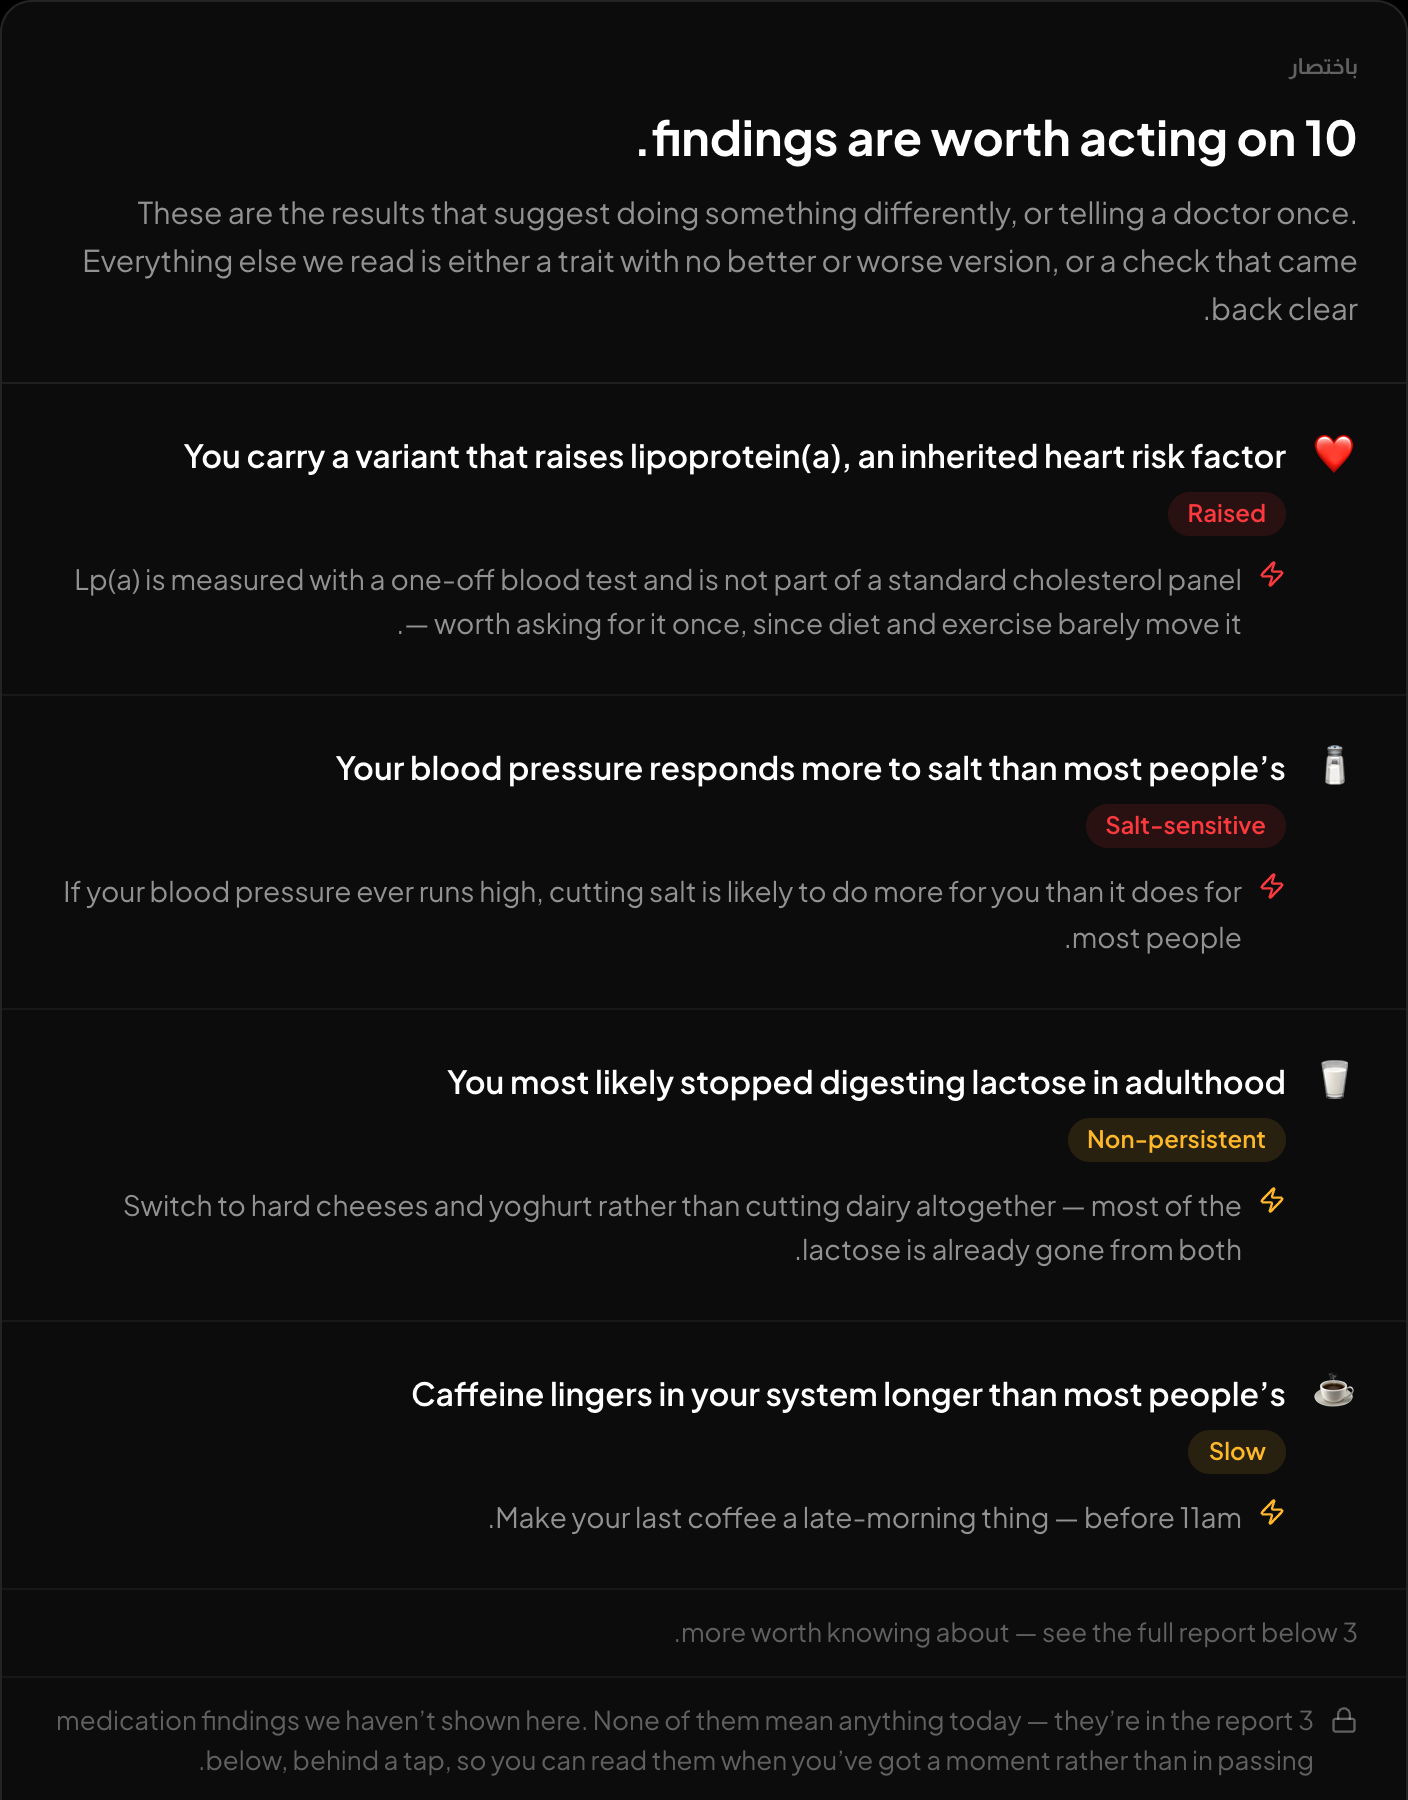
باختصار: وش يستاهل تسوي له شي.
لو عندك VCF للجينوم الكامل وتبي تشوف وش فيه فعلًا، أداة الـ DNA المجانية تقراه في المتصفح وتعطيك تقرير عن الصفات، والاستجابة للأدوية، ولوحات مفحوصة عبر ClinVar للسرطان الوراثي، ونظم القلب، وفحص الحاملين، والنتائج الثانوية حسب ACMG، مع تفصيل اختياري للأصول الجينية. اللوحة السليمة مو معناها تشخيص إنك سليم. سوّ الفحص أول، بعدين ارفع الملف.
جديد على ملفات DNA الخام؟ ابدأ بالدليل الكامل: كيف تحلل ملف 23andMe الخام مجانًا
كتابة
فريق أبحاث HealthOSX