وش هو ملف gVCF؟ وهل أقدر أستخدمه بدل ملف VCF العادي لتحليل الـ DNA حقي؟
ملف gVCF يذكر كل أجزاء الجينوم، حتى اللي تطابق فيها المرجع. هنا كيف تفرقه عن VCF العادي، وليش الأدوات تتعطل عليه، ووش تسوي.
ملف gVCF هو ملف VCF يسجّل كمان الأماكن اللي تطابق فيها الجينوم المرجعي، ويكتبها على شكل كتل (blocks) فيها <NON_REF> في عمود ALT وقيمة END= في عمود INFO. أما ملف VCF العادي فيذكر بس المواضع اللي تختلف فيها. طيب، تقدر تستخدمه بداله؟ غالباً لا، مو بشكل مباشر. أغلب أدوات تحليل الـ DNA تتوقع النوع العادي، فممكن ترفض ملف gVCF أو تقراه ناقص، والحل المعتاد إنك تاخذ ملف VCF العادي من الجهة اللي سوت لك التحليل أو تحوّل ملف gVCF بنفسك.
وش هو ملف gVCF، وكيف يختلف عن VCF؟
ملف VCF يجاوب على سؤال واحد: وين يختلف هالشخص عن المرجع؟ كل سطر يعني اختلاف واحد. والجينوم البشري المعتاد فيه كم مليون من هالاختلافات.
أما ملف gVCF فيجاوب على سؤال أصعب: وش اللي انلقى في كل موضع، سواء فيه اختلاف أو لا؟ وسبب وجوده عملي. إذا كان موضع ناقص من ملف VCF العادي، ما تقدر تعرف هل الشخص طابق المرجع فيه أو ما كان فيه قراءات (reads) صالحة أصلاً. وعند دمج جينومات ناس كثير، هالفجوة تفرق، فملف gVCF يسدها.
ويسوي هذا بالكتل المرجعية (reference blocks). بدل سطر لكل قاعدة مطابقة، وهذا يعني مليارات الأسطر، سطر الكتلة يقول: من هالموضع لين الموضع المكتوب في END=، النمط الجيني (genotype) مرجعي، وبهالدرجة من الثقة. عمود ALT في هالسطر فيه <NON_REF> (في GATK) أو <*> (في بعض أدوات الـ calling الثانية)، وهو رمز مكان (placeholder) معناه أي أليل غير المرجعي.
وهالرمز ما يقتصر على أسطر الكتل. في ملف gVCF من GATK، أسطر المتغيرات (variants) فيها <NON_REF> بعد، كأليل إضافي بعد الأليل الحقيقي، مثل ALT = G,<NON_REF>. البرامج اللي تقرا الملف بطريقة ساذجة كثير تتعطل عند هالشي. ومعناه كمان إن «الأسطر اللي فيها ALT حقيقي» تبي لها انتباه: السطر اللي ALT فيه يحتوي <NON_REF> ممكن يكون متغير حقيقي، والسطر اللي ALT فيه <NON_REF> بس، مو متغير.
| VCF العادي | gVCF | |
|---|---|---|
| الأسطر لـ | بس المواضع اللي تختلف فيها عن المرجع | الاختلافات وامتدادات التسلسل المطابق للمرجع |
| عمود ALT | قاعدة حقيقية، مثل A أو G | أسطر الكتل: `<NON_REF>` أو `<*>` لحاله. وأسطر المتغيرات بعد: القاعدة الحقيقية مع رمز المكان، مثل `G,<NON_REF>` |
| عمود INFO | تفاصيل المتغير | أسطر الكتل فيها END= مع آخر موضع |
| الحجم | أصغر. للتوضيح، ملف VCF.gz لجينوم كامل بتغطية 30x حجمه في حدود مئات قليلة من MB | أكبر، وأسطره أكثر بكثير. للتوضيح، ملف gVCF.gz لجينوم كامل بتغطية 30x حجمه عدة GB |
| يشتغل في أغلب الأدوات الموجهة للمستخدمين | نعم | غالباً لا |
Scroll the table sideways for the rest →
الفرق في وش اللي ياخذ سطر. الأحجام للتوضيح وتختلف حسب التغطية (coverage) وأداة الـ calling.
كيف تعرف أي واحد عندك
افتح أول الأسطر. ما تحتاج برنامج خاص.
- على Mac أو Linux:
zcat yourfile.vcf.gz | head -n 60(أوgzcatفي بعض أجهزة Mac). وإذا الملف مو مضغوط:head -n 60 yourfile.vcf. - على Windows، محرر النصوص ما يقدر يقرا ملف
.vcf.gzمباشرة. فك ضغطه أول، مثلاً ببرنامج 7-Zip، وبعدين شوف أول الأسطر بس. الملف كامل حجمه بالجيجابايتات، ويكبر أكثر بعد فك الضغط، فلا تحاول تتصفحه كله. - شوف أسطر الـ header اللي تبدأ بـ
##. ملف gVCF من GATK عادةً فيه أسطر##GVCFBlock، وسطر أداة الـ calling ممكن يذكر HaplotypeCaller بوضع gVCF. - بعدين شوف أول أسطر البيانات. إذا لقيت
<NON_REF>في عمود ALT وEND=في عمود INFO، فهو gVCF. - شيك كمان على اسم الملف. الجهات كثير تكتب
.g.vcf.gz، بس مو دايماً، فاعتمد على المحتوى أكثر من الاسم.
المقتطف تحت يوضح شكل هالأسطر.
| نوع السطر | CHROM (الكروموسوم) | POS (موضع البداية) | ID (rsID أو .) | REF (القاعدة المرجعية) | ALT (الأليلات البديلة) | INFO (التفاصيل) |
|---|---|---|---|---|---|---|
| كتلة مرجعية | chr1 | 10001 | . | T | `<NON_REF>` | `END=10150` (الكتلة تمتد لين هنا) |
| سطر متغير | chr1 | 10151 | . | A | `G,<NON_REF>` | `DP=32;MLEAC=1,0` (بدون END=) |
| كتلة مرجعية | chr1 | 10152 | . | C | `<NON_REF>` | `END=10310` |
Scroll the table sideways for the rest →
مقتطف للتوضيح، مو من جينوم حقيقي. أعمدة FORMAT والعينة اللي بعد INFO محذوفة، وقيم INFO مبسطة.
ليش ملف gVCF أكبر وفيه أسطر أكثر بكثير
كل جزء من الجينوم ياخذ سطر، لأن كل جزء لازم ينحسب. ملف VCF العادي يحتاج بس الكم مليون موضع اللي تختلف فيها، بينما ملف gVCF يضيف سطر كتلة لكل امتداد من التسلسل المطابق، ويقطع الكتلة كل ما تنتقل جودة النمط الجيني (GQ) عند أداة الـ variant calling لفئة ثانية. عشان كذا الأسطر أكثر، وغالباً بأضعاف، والملف أكبر حتى لو الكتل تنضغط زين.
وعشان كذا عدّ الأسطر ما يعطيك أي معلومة في ملف gVCF. عدد أسطر يبان كأنه «20 مليون متغير» (رقم للتوضيح) أغلبه كتل مرجعية. المتغيرات الحقيقية هي الأسطر اللي فيها أليل ALT حقيقي (مو <NON_REF> بس) ونمط جيني غير مرجعي.
أقدر أستخدم gVCF بدل VCF لتحليل الـ DNA؟
غالباً لا، مو بشكل مباشر. يعتمد على الأداة، والفشل يجي بنوعين.
النوع الواضح: الأداة تشوف <NON_REF> أو <*>، وهو مو قاعدة حقيقية، فتوقف وتطلع خطأ في القراءة (parse error). على الأقل هذا فشل تشوفه: تعرف إن الملف ما اشتغل.
النوع الصامت أسوأ. الأداة تكمل وتعطيك نتيجة، وما فيه شي يقول لك إنها غلط. وهذا يصير بطريقتين. ممكن الأداة تقرا أسطر الكتل المرجعية كأنها متغيرات، فتنفخ الأعداد وممكن تربط نتائج بمواضع أنت أصلاً تطابق فيها المرجع. أو ممكن تتجاهل أسطر المتغيرات اللي ALT فيها يحتوي <NON_REF>، مثل G,<NON_REF>، فتشيل متغيرات حقيقية من التحليل.
ملف gVCF فيه معلومات أكثر من VCF، والأدوات المناسبة تقدر تحوله لملف VCF عادي، زي ما هو موضح تحت.
بالنسبة لـ HealthOSX تحديداً: القارئ في healthosx.com/ar/dna يذكر ضمن الملفات اللي يقبلها ملفات VCF العادية للجينوم الكامل (.vcf أو .vcf.gz). إذا عندك gVCF، مرره على أداة فحص الملف قبل ما ترفعه.
وش تسوي
- سجّل دخول عند الجهة اللي سويت عندها التسلسل (Nebula وDante Labs وSequencing.com وغيرها) ودوّر على تحميل منفصل مكتوب عليه VCF، مو gVCF. بعض الجهات توفر الاثنين، وإذا جهتك ما توفره، اسأل الدعم.
- شيك على أول الأسطر في أي ملف يصير عندك في النهاية، زي ما شرحنا فوق.
- إذا تبي تحوله بنفسك، فيه طريقين، وكل واحد يتصرف بشكل مختلف.
- الطريق الأخف هو
bcftools convert --gvcf2vcf --fasta-ref reference.fasta sample.g.vcf.gz. يحتاج ملف FASTA المرجعي المطابق، ويكتب سطر لكل قاعدة مرجعية، يعني تقريباً 3 مليار سطر للجينوم الكامل. لا تكتب هذا على القرص. مرره (pipe) لفلتر يخلي بس أسطر المتغيرات:bcftools convert --gvcf2vcf --fasta-ref reference.fasta sample.g.vcf.gz | bcftools view -i 'GT="alt"' -Oz -o sample.vcf.gz. واستخدام--min-ac 1بدل تعبير-iيشتغل بعد. - الطريق اللي يشيل الكتل المرجعية ويحذف
<NON_REF>هو GenotypeGVCFs من GATK، تشغله على العينة الوحدة:gatk GenotypeGVCFs -R reference.fasta -V sample.g.vcf.gz -O sample.vcf.gz. والنتيجة ملف VCF عادي فيه مواقع المتغيرات. GATK يحتاج فهرس المرجع.faiوالقاموس.dictجنب ملف FASTA، بنفس الاسم الأساسي. استخدم نسخة المرجع (build) اللي انسوى عليها الـ calling للـ gVCF، يا GRCh37 يا GRCh38، وتقدر تعرفها من أسطر##contigو##referenceفي الـ header حق ملف gVCF.
مشكلة مرتبطة: ما فيه rsIDs
بعض ملفات التسلسل، حتى ملفات VCF العادية، تطلع مباشرة من أداة الـ calling (مخرجات GATK أو Sentieon الخام) وفيها . في عمود ID. فيها نفس المواضع، بس بدون أسماء الـ rsID حقتها. قارئ HealthOSX في healthosx.com/ar/dna يتعامل مع هالملفات في تحليل الأصول (ancestry) عن طريق المطابقة على إحداثيات GRCh37. وهذي طريقة هالقارئ بالذات، مو شي تقدر تفترضه في كل أداة، والأدوات الثانية ممكن ما تسويه. النتائج الصحية تحتاج مواضع لها أسماء عشان تحدد أي متغير هو أي واحد، فممكن تكون ناقصة في ملف ما فيه rsIDs. ما فيه شي غلط في الملف. بس ما انضافت له التعليقات التوضيحية (annotation).
افحص ملفك، وبعدين شوف وش يقول
أول ما يصير عندك ملف VCF عادي للجينوم الكامل (.vcf أو .vcf.gz)، القارئ المجاني في healthosx.com/ar/dna يقبله، ويقبل كمان ملفات 23andMe وAncestryDNA وMyHeritage. التقرير يعرض الصفات (traits)، والاستجابة للأدوية بناءً على إرشادات CPIC، وحالة حمل الأمراض الوراثية (carrier status)، ونتائج صحية مبنية على متغير واحد، ولملفات VCF للجينوم الكامل يضيف فحص ClinVar للمتغيرات المسببة للمرض والمرجح إنها مسببة للمرض (pathogenic وlikely-pathogenic). وفيه كمان تحليل اختياري للأصول الجينية. وبخلاف الباقي، تحليل الأصول يشتغل على السيرفر: ما يصير إلا بموافقتك الصريحة، ويرسل بس الـ markers اللي يحتاجها، مو الملف كامل. واللوحة اللي ما فيها نتائج مو معناها إنك سليم تشخيصياً: هي تغطي بس اللي يفحصه هالفحص.
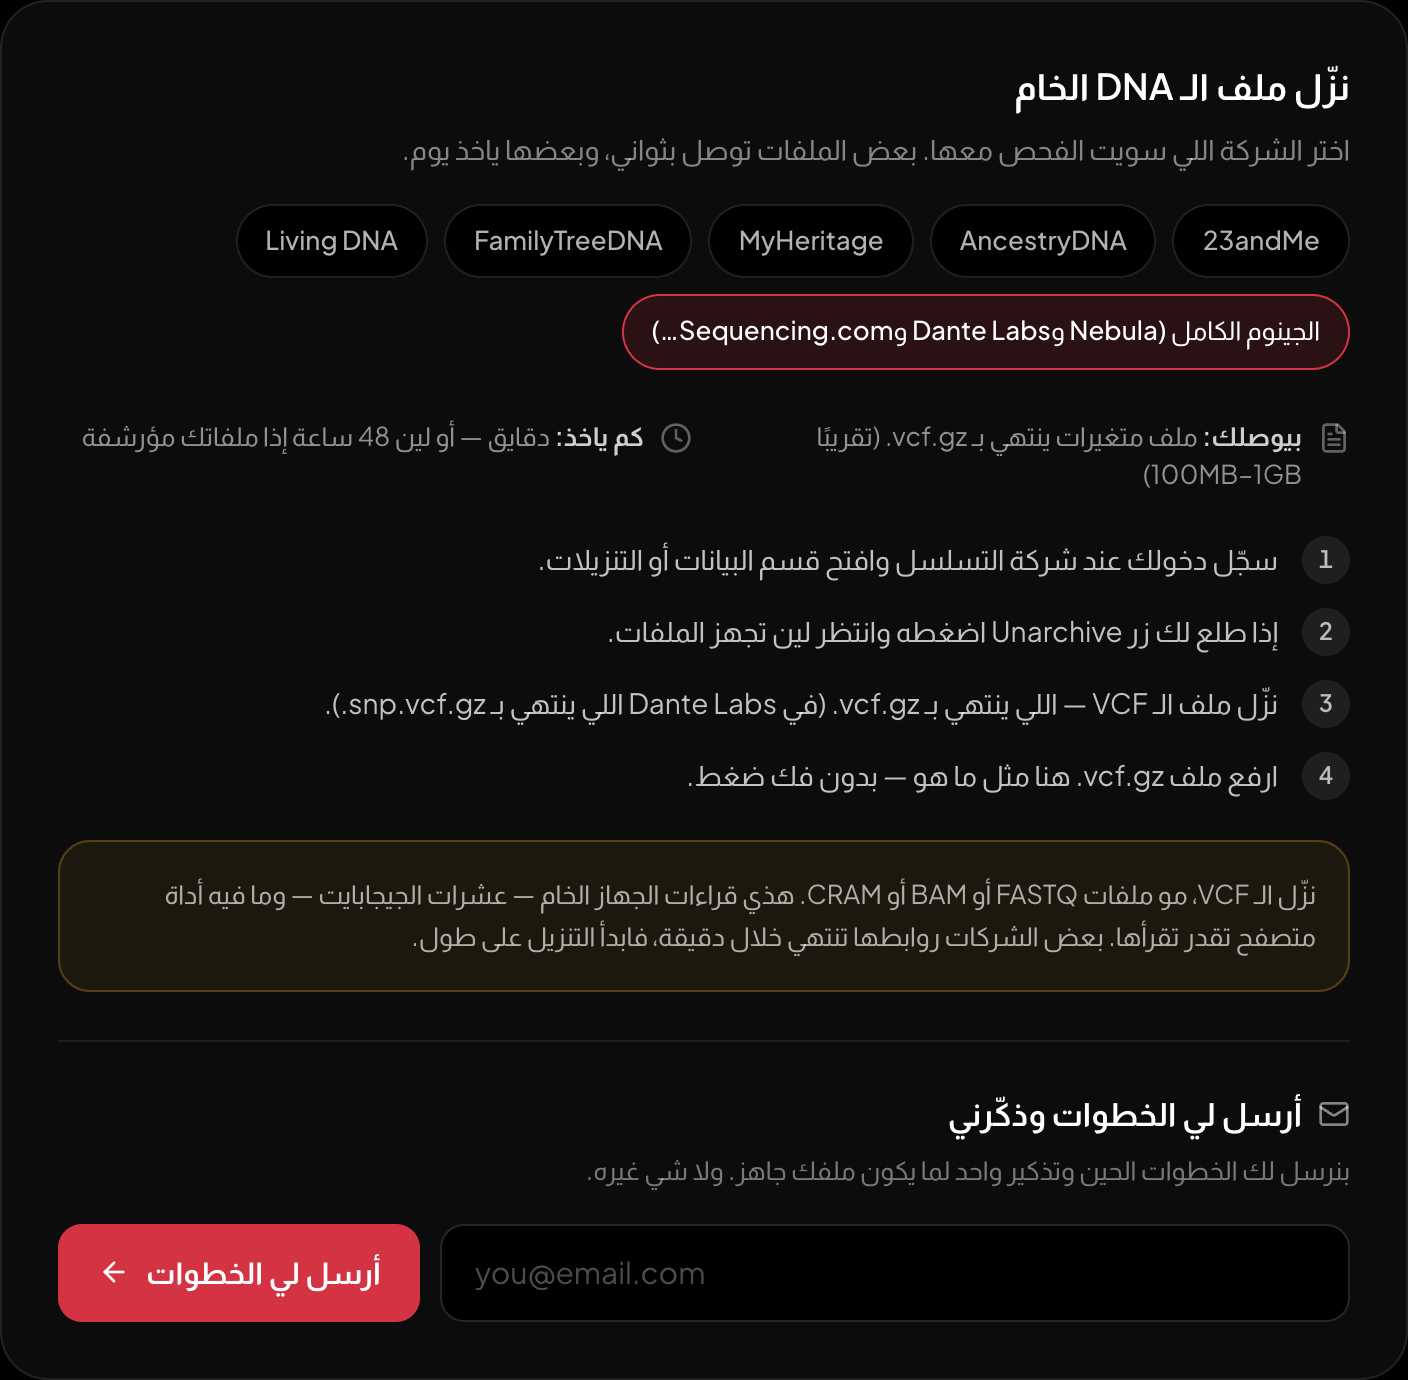
خطوات تنزيل ملف الجينوم الكامل داخل الصفحة نفسها.
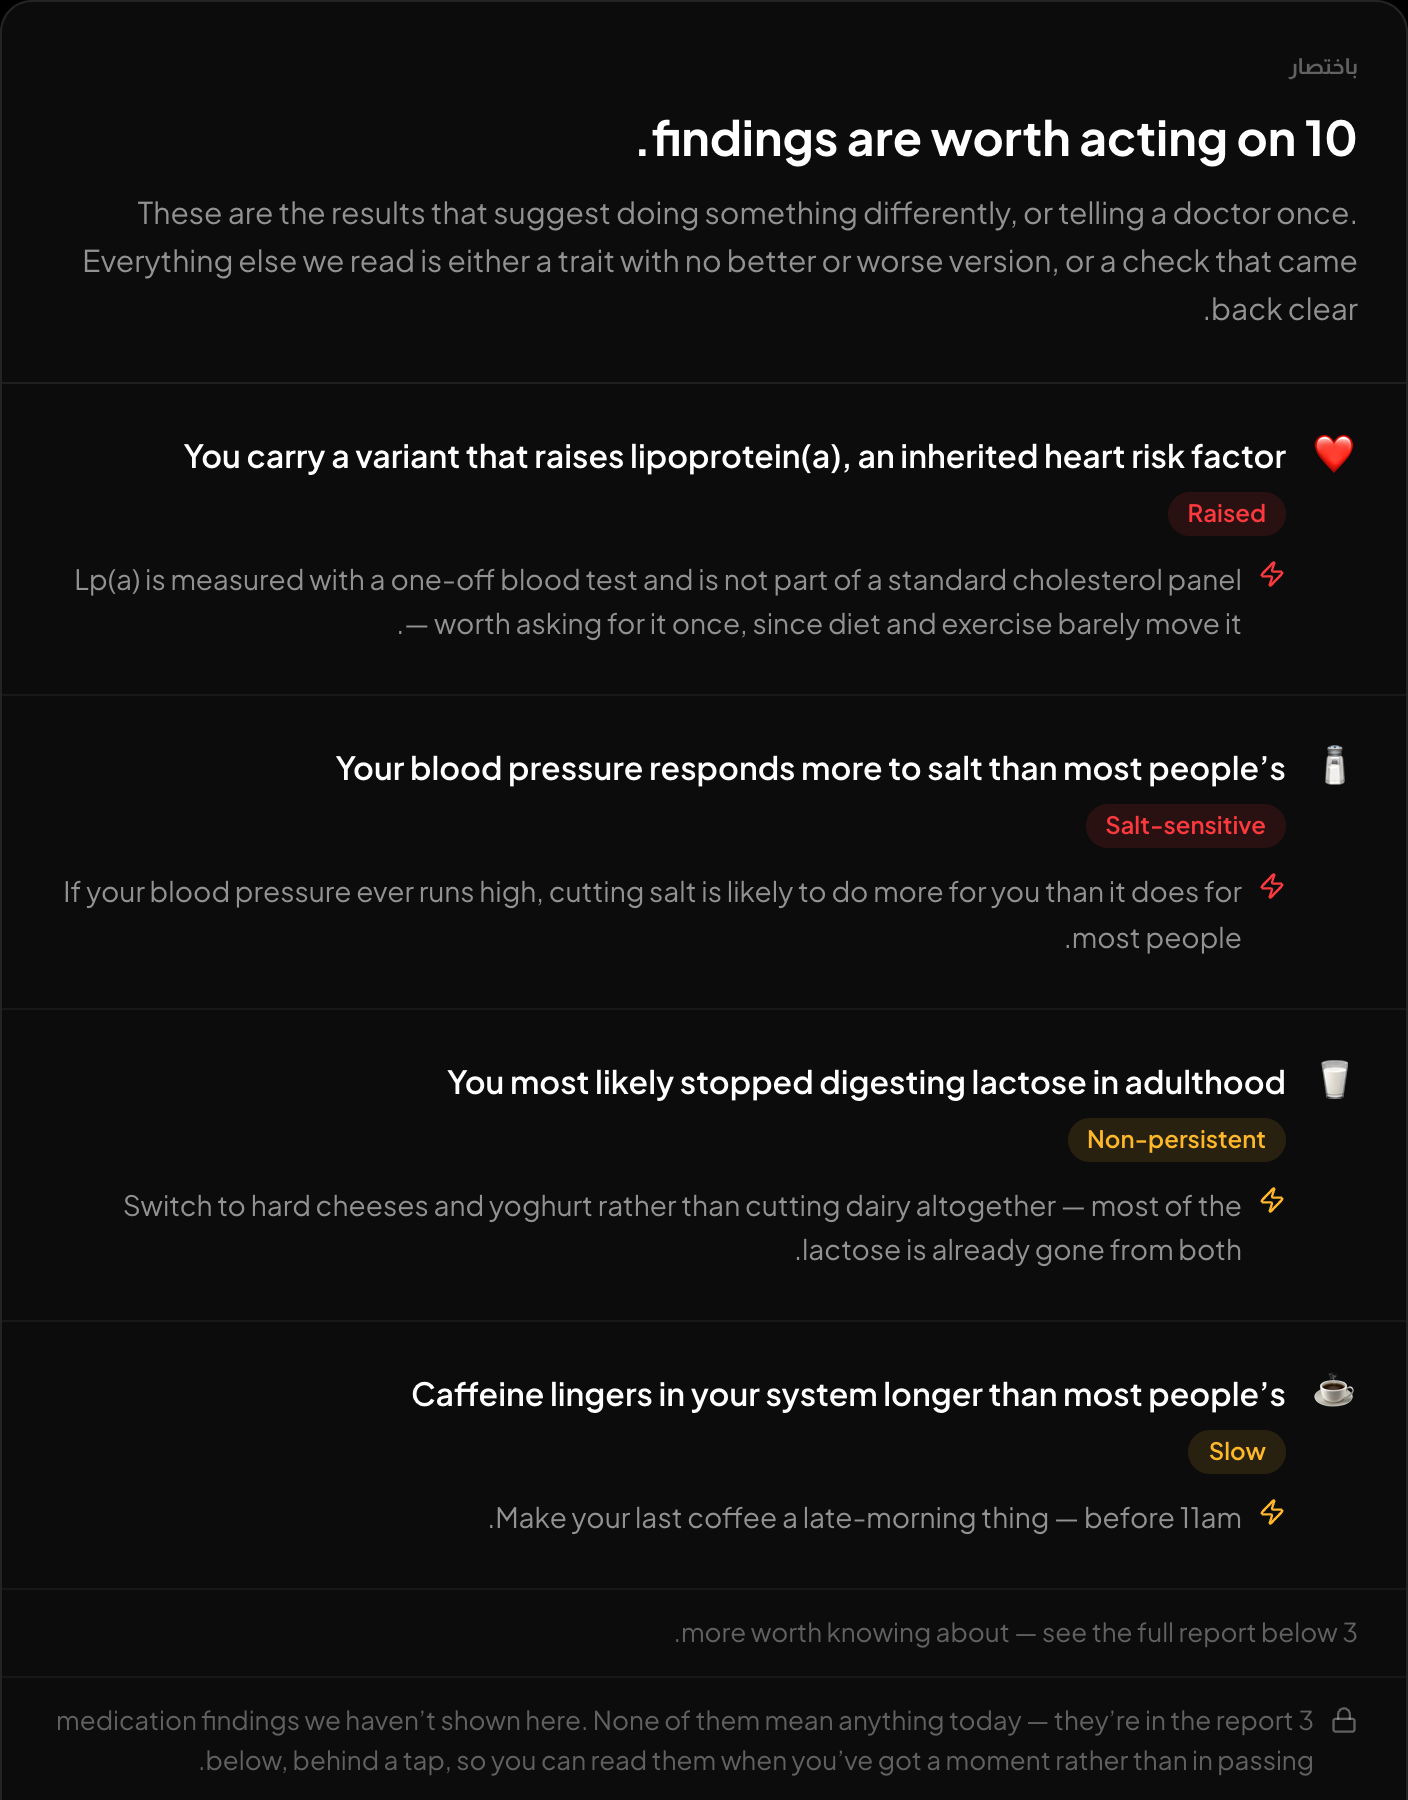
باختصار: وش يستاهل تسوي له شي.
عندك ملف gVCF ومو متأكد إنه بيشتغل؟ افحصه أول.
جديد على ملفات DNA الخام؟ ابدأ بالدليل الكامل: كيف تحلل ملف 23andMe الخام مجانًا
كتابة
فريق أبحاث HealthOSX