كم عدد المتغيرات الطبيعي في ملف VCF للجينوم الكامل؟ وهل ملفي صغير زيادة؟
ملف VCF لجينوم كامل بتغطية 30x فيه عادة حوالي 4 إلى 5 ملايين متغير، وهنا تعرف تفرق بين الصغير الطبيعي والمقطوع والإكسوم فقط وgVCF وملف كل المواقع.
ملف VCF الطبيعي لجينوم إنسان كامل بتغطية 30x فيه تقريبًا 4 إلى 5 ملايين سجل، وهي المواقع اللي يختلف فيها الشخص عن الجينوم المرجعي: حوالي 3.5 إلى 4.3 مليون متغير أحادي النوكليوتيد (SNVs)، وفوقها حوالي 0.5 إلى 0.8 مليون إدخال وحذف قصير (indels). إذا ملفك فيه كم مئة ألف صف، أو عشرات الآلاف، أو مئات الملايين، فالملف مو اللي كنت تتوقعه، وغالبًا العدد لحاله يقول لك أي نوع هو.
الجينوم الطبيعي بتغطية 30x: حوالي 4 إلى 5 ملايين موقع متغير
الجينوم المرجعي تسلسل واحد مجمّع. أي شخص يختلف عنه في عدة ملايين موقع، وملف VCF يسرد هذي المواقع، مو باقي الـ 3 مليارات موقع اللي تطابق فيها المرجع. وكثير من الملفات اللي تلخبط الناس، الفرق فيها أصلًا في وش اللي ينسرد.
لجينوم عادي بتغطية 30x، توقع حوالي 4 إلى 5 ملايين موقع متغير. الـ 1000 Genomes Project Consortium (Nature, 2015) ذكر إن الجينوم العادي يختلف عن المرجع في 4.1 إلى 5.0 مليون موقع. أغلبها SNVs، تقريبًا 3.5 إلى 4.3 مليون (أرقام مقرّبة). والـ indels القصيرة توصل تقريبًا 0.5 إلى 0.8 مليون؛ بيانات 2015 حطت الجينوم العادي عند حوالي 0.55 إلى 0.63 مليون، وبرامج الـ calling الأحدث تلقى أكثر شوي. بهالأرقام الـ SNVs أكثر من الـ indels بحوالي 4 إلى 9 أضعاف، يعني حوالي 6 إلى 1 عند منتصف النطاقين. وفيه فحصين سريعين للتأكد: حوالي ثلثين الـ SNVs لازم تكون transitions (نسبة Ti/Tv قريبة من 2.0 إلى 2.1 على مستوى الجينوم كامل؛ ملفات الإكسوم فقط تطلع أعلى، حوالي 2.8 إلى 3.0)، والنداءات الـ heterozygous لازم تكون أكثر من الـ homozygous-alt عند أغلب الناس.
ليش اللي أصولهم أفريقية عندهم متغيرات أكثر؟
الإنسان الحديث طلع من أفريقيا كجزء من مجموعة أكبر، فالجينومات غير الأفريقية جاية من مخزون أضيق من التنوع الوراثي القديم. الجينومات الأفريقية فيها مواقع heterozygous أكثر ومتغيرات أكثر تختلف عن المرجع، والفرق كثير يوصل لكم مئة ألف. وهذا السبب الرئيسي للفجوة. وفيه جزء أصغر سببه المرجع نفسه: GRCh38 أغلبه من متبرع واحد (RP11، وأصوله مختلطة أفريقية وأوروبية) مع مقاطع من كم شخص ثاني، فهو خليط، وجينوم أي شخص بيبيّن بعض الاختلافات الزيادة عنه. الجينومات الأوروبية وشرق الآسيوية تجي قريب من الطرف الأدنى لنطاق 4 إلى 5 ملايين، والأفريقية قريب من الطرف الأعلى.
يعني جينوم أوروبي في الجزء الأدنى من النطاق وجينوم أفريقي قريب من أعلاه، الاثنين ممكن يكونون طبيعيين. والأصول المختلطة تجي بينهم.
الطريقة الصح لعدّ السجلات
لا تعتمد على حجم الملف أو عدد أسطر ملف gzip مضغوط ما فتحته. عدّ صفوف البيانات، وبعدين عدّ اللي فعلًا تهم. إذا عندك bcftools:
bcftools view -H file.vcf.gz | wc -lيعد كل السجلات.bcftools view -H -f PASS,. -i 'GT="alt"' file.vcf.gz | wc -lيعد السجلات الناجحة اللي تحمل فيها على الأقل أليل واحد غير مرجعي.bcftools stats file.vcf.gzيعطيك أعداد SNV وindel وtransition/transversion مرة وحدة.
الرقم الثاني هو اللي تقارنه بـ 4 إلى 5 ملايين. عمود FILTER مهم لأن بعض الـ pipelines تخلي النداءات الفاشلة في الملف وعليها علامة مثل LowQual بدل PASS. والشي الثاني اللي تدور عليه صفوف hom-ref (genotype 0/0) وصفوف no-call (./.): هذي سجلات، بس مو اختلافات عن المرجع.
فيه تفصيلتين تغيّر العدد. الموقع multi-allelic (أليلين بديلين أو أكثر في نفس الموقع) ينحسب صف واحد إلا إذا انقسم الملف بـ bcftools norm -m-، فالملف المقسوم فيه صفوف أكثر بشوي. والرجال عندهم كروموسوم X واحد، فنداءات الـ heterozygous عندهم على chrX أقل بكثير. هذا يغيّر نسبة het إلى hom على مستوى الجينوم شي بسيط بس، لكن عشان مقارنة نظيفة، إما تستبعد chrX من الملفين أو تقارن chrX بس مع ناس من نفس الجنس.
لما يكون الملف الصغير أو الضخم مو جينوم كامل
كل عدد غير عادي يدل على سبب مختلف، وكل واحد شكله يختلف في البيانات الحقيقية.
| عدد الصفوف المعتاد | ملف جينوم كامل؟ | |
|---|---|---|
| جينوم كامل بتغطية 30x، متغيرات فقط | 4 إلى 5 ملايين | نعم |
| جينوم بتغطية منخفضة | ما فيه رقم ثابت؛ غالبًا أقل من 4 ملايين مع نسبة het إلى hom منخفضة وno-calls كثيرة | جزئي |
| كروموسوم واحد بس (chr1) | حوالي 400,000 | لا |
| إكسوم فقط | عشرات الآلاف | لا |
| gVCF مع blocks مرجعية | عشرات الملايين أو أكثر | نعم |
| VCF لكل المواقع (all-sites) | مئات الملايين أو أكثر | نعم |
Scroll the table sideways for the rest →
أرقام تقريبية. الأرقام الدقيقة تعتمد على برنامج الـ calling ونسخة المرجع وهل صفوف المرجع محفوظة أو لا.
- ملف مقطوع. العدد يبدو منطقي لجزء من جينوم، والسطر الأخير يوقف في نص السجل أو
bcftoolsيشتكي من EOF block ناقص. شغّلbgzip -t file.vcf.gzعشان تختبر الملف المضغوط، وzcat file.vcf.gz | tail -n 2عشان تشوف إذا السطر الأخير كامل وعلى أي كروموسوم. - جزء من الكروموسومات بس. كروموسوم 1 حوالي 8 بالمية من الجينوم، فملف chr1 بس فيه حوالي 400,000 سجل. اعرض الـ contigs بـ
bcftools index -s file.vcf.gz(يحتاج index)، أو بدونه بـbcftools view -H file.vcf.gz | cut -f1 | uniq -cاللي يطبع عدد الصفوف لكل contig. - تغطية منخفضة. نداءات أقل من المتوقع، غالبًا أقل من 4 ملايين مع نسبة het إلى hom منخفضة وno-calls أكثر. برنامج الـ calling ما قدر يشوف الأليل الثاني، فالمواقع الـ heterozygous هي أول شي يضيع. كم ينزل العدد يعتمد على العمق (depth)، فما فيه رقم ثابت، بس هذا النمط هو الإشارة إنك تتحقق.
- إكسوم فقط. عشرات الآلاف من السجلات، متجمعة في الجينات. ملف حقيقي، بس مو جينوم، وأغلب اللي يقدمه الجينوم موجود برا المناطق المشفّرة.
- بنمط gVCF. عشرات الملايين من الصفوف أو أكثر، أغلبها blocks من hom-ref فيها وسم END في INFO. ملفات gVCF المقسمة لنطاقات (banded) تختلف كثير حسب برنامج الـ calling وتقسيم GQ. ما فيه شي غلط، هو بس يسجل كمان «يطابق المرجع من هنا إلى هنا»، وعشان كذا هو ضخم.
- VCF لكل المواقع (all-sites). بعض برامج الـ calling تقدر تطلّع كل موقع، متغير أو لا، فالملف ممكن يقرب من صف لكل موقع في الجينوم، يعني مئات الملايين من الصفوف أو أكثر. وبرضو ما فيه شي غلط؛ المتغيرات جزء صغير منه.
وش تقدر تسوي أداة الـ DNA المجانية مع كل ملف؟
أداة HealthOSX DNA المجانية تقرأ الملف داخل متصفحك، فتجربة ملف خربان ما تكلفك شي. ملف VCF الطبيعي لجينوم كامل ياخذ القراءة الكاملة. ملف GATK أو Sentieon الخام اللي فيه "." في عمود ID يشتغل للأصول (ancestry)، بس ما يقدر يطلّع نتائج صحية، لأنها تحتاج مواقع لها أسماء (rsIDs). الملفات اللي بدون rsIDs تتطابق على إحداثيات GRCh37 بس، فملف GRCh38 خام بدون rsIDs ممكن ما يشتغل للأصول. لهالحالة، وعشان تختبر أي ملف قبل ما تشغّل التحليل الكامل، استخدم صفحة فحص الملف في HealthOSX.
الغلطة اللي يسويها الناس
يقارنون العدد برقم من مقال في مدونة ويرتاعون. السؤال الأفضل: هل العدد يناسب نوع الملف؟ ملف gVCF فيه 40 مليون صف، حوالي 4.5 مليون منها غير مرجعية، هو جينوم طبيعي ومعه الـ blocks المرجعية. وملف فيه 4.2 مليون صف كلها PASS ونسبة Ti/Tv معقولة، تمام. كحد عملي، إذا جينوم بتغطية 30x فيه أقل من حوالي 3.5 مليون موقع PASS غير مرجعي، يستاهل نظرة أدق. فوق كذا، برامج الـ calling ونسخ المرجع (GRCh37 مقابل GRCh38) وخيارات الفلترة تحرّك المجموع بكم بالمية، وهذا طبيعي.
عدّ الصفوف اللي فعلًا تحمل فيها أليل غير مرجعي، مو صفوف الملف كلها.
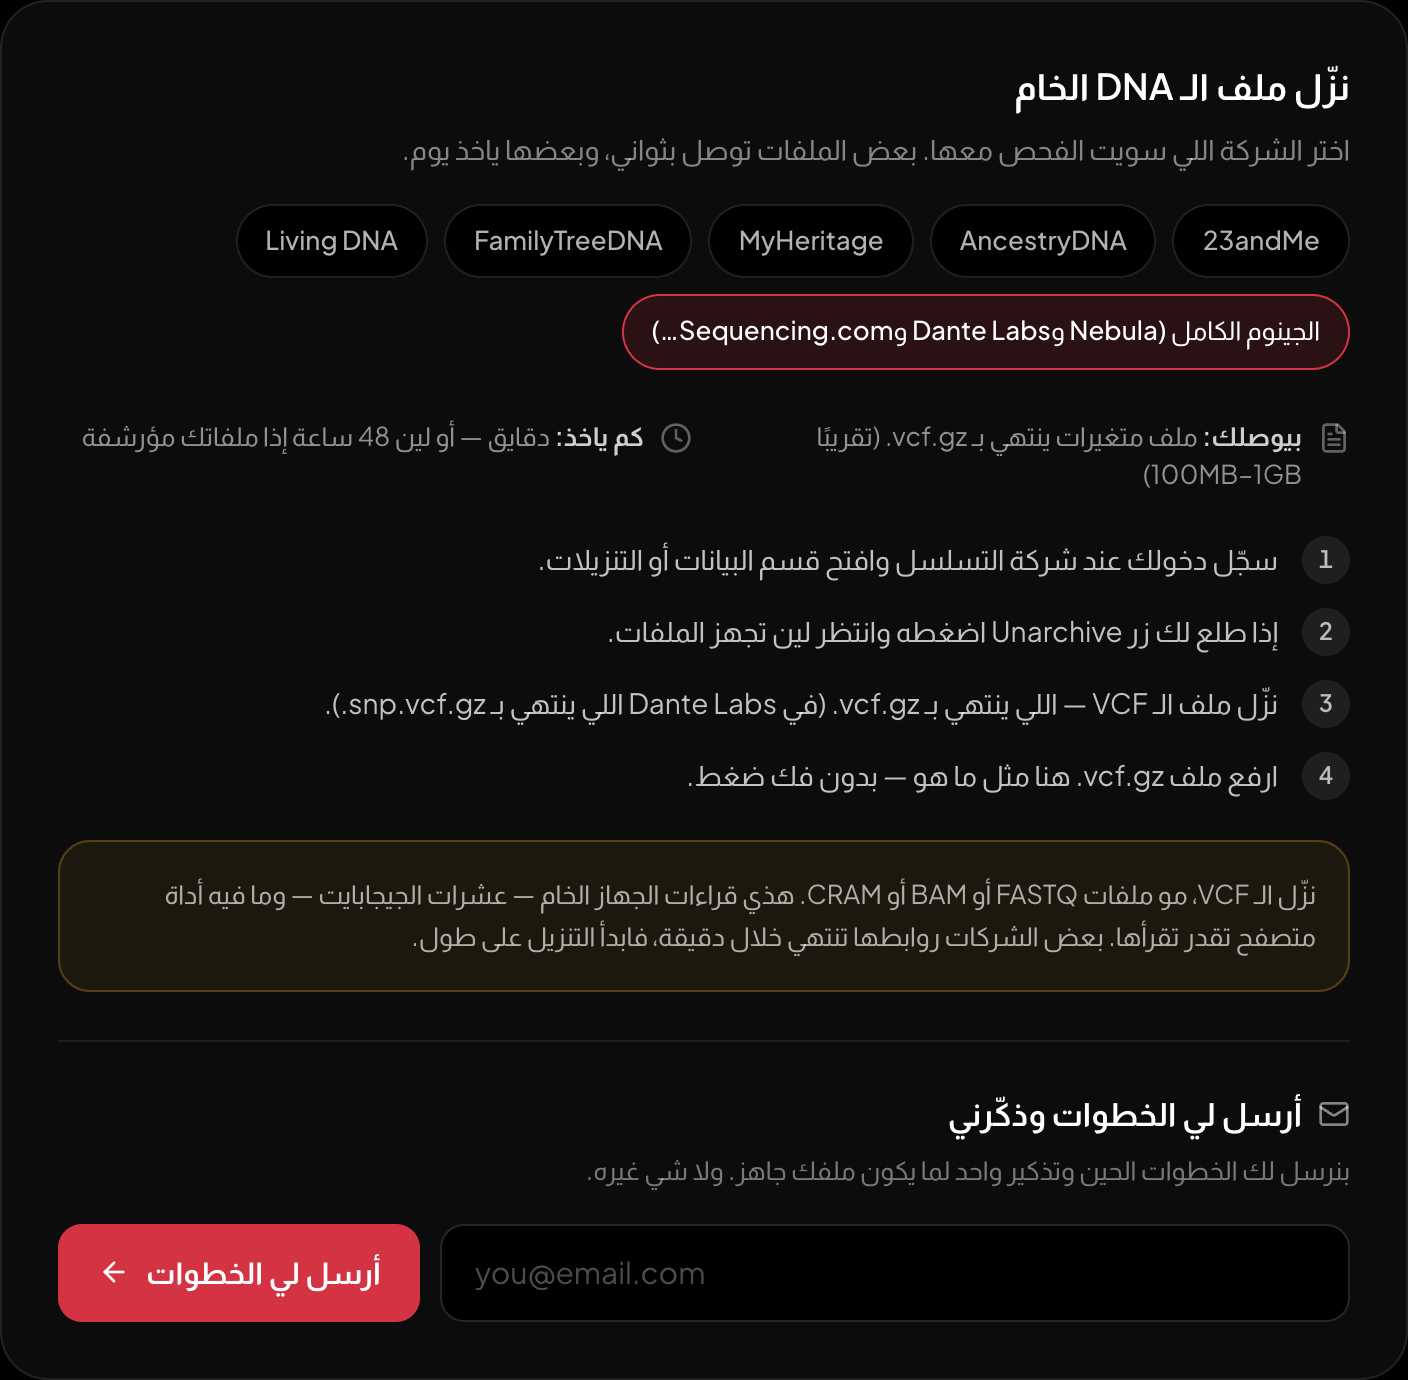
خطوات تنزيل ملف الجينوم الكامل داخل الصفحة نفسها.
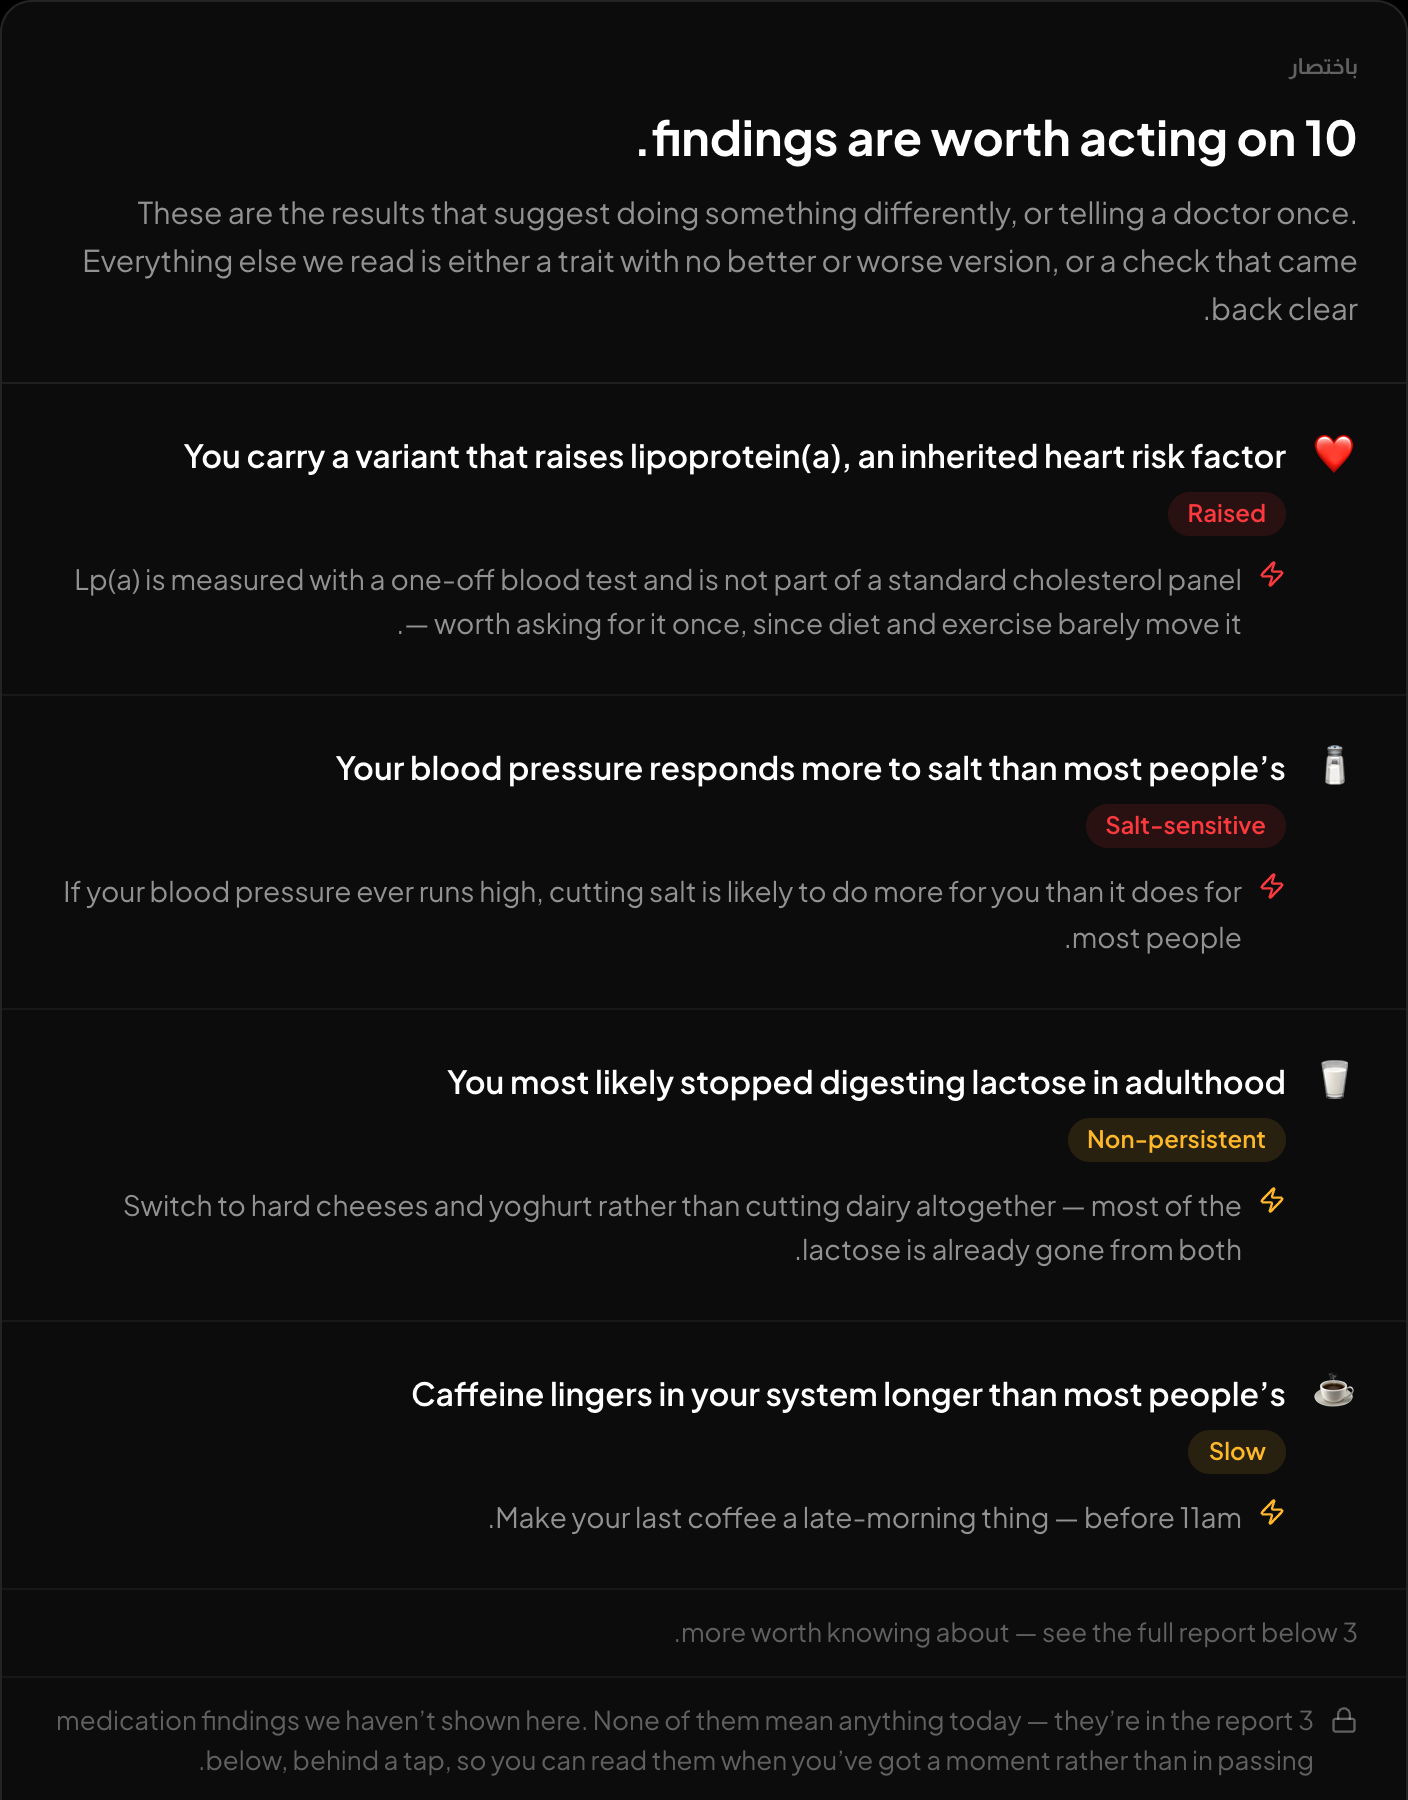
باختصار: وش يستاهل تسوي له شي.
إذا ملفك يبدو سليم وتبي تشوف وش فيه، أداة الـ DNA المجانية على https://healthosx.com/ar/dna تقرأ ملف VCF لجينوم كامل داخل متصفحك وتعطيك تقرير عن الصفات، والاستجابة للأدوية، والنتائج اللي تخص حاملي الأمراض الوراثية (carrier)، مع تفصيل اختياري للأصول. وفيه حد لازم تنتبه له: إن اللوحة تطلع نظيفة ما يعني إنك سليم تشخيصيًا. معناه بس إن ما فيه أي متغير من القائمة انقرأ في ملفك، وهذا كلام أضعف بكثير لملف تغطيته منخفضة أو ملف إكسوم مقارنة بملف كامل.
جديد على ملفات DNA الخام؟ ابدأ بالدليل الكامل: كيف تحلل ملف 23andMe الخام مجانًا
كتابة
فريق أبحاث HealthOSX